- Система, окружение и энтропия
-
Что показывает энергия Гиббса
-
Изменение всей системы и реакционная величина
- Стандартное состояние и знак °
- Состав смеси: ΔrG, Q и K
- Равновесие — минимум G, а не G = 0
- Сопряжение процессов и открытые системы
-
Границы полезных подсказок
-
Десять оригинальных задач
-
Ответы с объяснениями
- Факультатив: третий закон и счёт микросостояний
- Факультатив: когда вместо G выбирают F
- Как связаны измерения, законы и модели
-
Связанные темы и источники
Энтропия и энергия Гиббса: направление реакции и равновесие
Реакция может выделять теплоту и всё же не идти заметно быстро. Процесс с поглощением теплоты при подходящих условиях, напротив, может быть термодинамически выгодным. Чтобы определить направление, нужно знать не только энтальпию, но и энтропию, температуру и состав системы.
Углубление 10–11 классов; дополнительный маршрут. Предполагаются знания о тепловых эффектах и энтальпии, количестве вещества, логарифмах и константе равновесия. Здесь рассматриваем макроскопические системы и явно заданные учебные модели. Новые численные параметры не являются таблицей свойств реальных веществ.
Система, окружение и энтропия
Системой называют выбранную часть мира, а окружением — всё, с чем она взаимодействует. Закрытая система не обменивается веществом, но может обмениваться энергией. Изолированная не обменивается ни веществом, ни энергией. Эти условия нельзя заменять словом «сосуд»: реальный сосуд может пропускать теплоту или газ.
Энтропия S — функция состояния. Для обратимого изотермического пути между заданными состояниями ΔS = qrev/T. Единица S — Дж/К; молярной энтропии — Дж/(моль·К). Энтропия не является числом видимых предметов или субъективной оценкой «беспорядка».
Обратимый путь — термодинамическая идеализация с бесконечно малыми движущими различиями. Для реального необратимого изменения энтропию можно вычислять по воображаемому обратимому пути между теми же состояниями; фактическую теплоту нельзя без проверки подставлять вместо qrev. При переменной температуре требуется суммировать δqrev/T по пути, а не делить всё q на произвольно выбранную T.
Статистически энтропия связана с числом доступных микросостояний при данных макроскопических условиях. Качественные образы распределения энергии и вещества полезны, но фраза «всё всегда становится беспорядочнее» не является универсальным законом для любой части системы.
В изолированной совокупности системы и окружения для необратимого самопроизвольного изменения:
ΔSобщ = ΔSсист + ΔSокр > 0.
Для обратимого предельного изменения суммарная энтропия не производится: ΔSобщ = 0. Это не означает, что энтропия каждой части постоянна. Уменьшение S одной части допустимо, если оно компенсируется переносом и производством энтропии в полной рассматриваемой совокупности.
Разбор 1. Теплота между двумя резервуарами
В собственной модели 600 Дж теплоты переходит от большого резервуара при 400 К к большому резервуару при 300 К. Температуры резервуаров практически постоянны, других обменов нет, пара изолирована от остального окружения. Энтропийные изменения самих резервуаров:
ΔSгор = −600/400 = −1,50 Дж/К; ΔSхол = +600/300 = +2,00 Дж/К.
ΔSобщ = −1,50 + 2,00 = +0,50 Дж/К.
Энтропия горячей части уменьшилась, но сумма возросла. Энергия при этом не создана: один резервуар отдал столько же, сколько другой получил. Обратный перенос тех же 600 Дж без других изменений дал бы отрицательную сумму и не являлся бы самопроизвольным процессом данной изолированной пары. Холодильник способен переносить теплоту в обратную сторону за счёт работы и дополнительных изменений окружения.
Что показывает энергия Гиббса
Энергия Гиббса определяется через энтальпию и энтропию:
G = H − TS.
При одинаковой постоянной температуре начального и конечного состояний:
ΔG = ΔH − TΔS.
Критерий уменьшения G применяют при постоянных T и p к закрытой системе без навязанной работы, кроме работы изменения объёма. В этих условиях разрешённое самопроизвольное изменение уменьшает G; устойчивому равновесию соответствует минимум G среди доступных состояний при заданных ограничениях.
Изменения полной G системы измеряют в джоулях. Для её связи с энтропией всей совокупности предполагаем тепловой резервуар той же постоянной температуры и работу только pV. Тогда qсист = ΔH, а ΔSокр = −ΔH/T, откуда:
ΔSобщ = ΔSсист − ΔH/T = −ΔG/T.
Такое сокращение информации об окружении удобно именно при названных условиях. Если систему питают электрической работой, освещают или непрерывно вводят вещества, отдельная реакция может идти в направлении, которое невыгодно для неё самой. Тогда учитывают источники энергии, сопряжённые превращения и все границы системы. Для закрытой системы при постоянных T и V вместо G используют другой потенциал — энергию Гельмгольца; её расчёт в эту тему не входит.
Критерий относится к термодинамическому направлению и не сообщает времени. Защитная плёнка, большой барьер или медленный перенос вещества могут сохранять неравновесную систему очень долго. Отрицательное ΔG не означает «мгновенно», а положительное — «никогда нельзя осуществить с внешним воздействием».
Изменение всей системы и реакционная величина
В реакционной смеси состав меняется постепенно. Чтобы описать направление при текущем составе, используют реакционную энергию Гиббса ΔrG. Если ξ — степень полноты реакции в молях для уравнения как оно записано, то при T,p = const:
dG = ΔrG · dξ.
Здесь ΔrG — изменение G на бесконечно малое продвижение в расчёте на моль ξ, единица Дж/моль. Оно является наклоном G по ξ, а не самим значением G и не конечной разностью между любыми двумя составами. Для заметного изменения состава ΔrG обычно меняется; нельзя без основания умножать её начальное значение на всё израсходованное количество.
| Знак | Следствие |
|---|---|
| ΔrG < 0 | Малое продвижение вперёд, dξ > 0, уменьшает G. |
| ΔrG > 0 | Обратное продвижение уменьшает G. |
| ΔrG = 0 | Для данной реакции выполнено условие химического равновесия внутри области доступных составов. Проверяют также устойчивость и другие возможные изменения. |
Если нужная фаза исчерпана или введено дополнительное ограничение, набор доступных состояний меняется. Условие равенства для внутреннего равновесия нельзя автоматически переносить на любую границу состава. В примерах ниже фазы и возможные реакции заданы явно.
Стандартное состояние и знак °
Знак ° обозначает выбранное стандартное состояние вещества. Для газа используем идеальное газовое стандартное состояние при p° = 1 бар. Для чистой жидкой или твёрдой фазы — указанную фазу при стандартном давлении; для растворённого вещества — согласованное состояние отсчёта. Температуру всегда указывают отдельно: стандартная величина может относиться к 300 К или 500 К, а не обязательно к 25 °C.
Стандартная реакционная величина ΔrG° относится к одной и той же записи реакции и выбранным стандартным состояниям. Её связь с энтальпией и энтропией при данной T:
ΔrG°(T) = ΔrH°(T) − TΔrS°(T).
Знак ΔrG° сам по себе не задаёт направление в смеси произвольного состава. Он совпадает со знаком ΔrG при Q = 1, где Q определяется через безразмерные активности в тех же стандартных состояниях.
Разбор 2. Экзотермичность не гарантирует выгодность при любой T
Для условной реакции в интервале 250–550 К заданы постоянные в рамках модели ΔrH° = −36,0 кДж/моль и ΔrS° = −90,0 Дж/(моль·К). Фазы не меняются, рассматриваем Q = 1. Переводим энтропию: −0,0900 кДж/(моль·К).
ΔrG° = −36,0 + 0,0900T, кДж/моль.
При 300 К получается −9,00 кДж/моль, при 500 К — +9,00 кДж/моль. В данной модели тепловыделение сопровождается уменьшением энтропии; при более высокой T энтропийный вклад меняет знак суммы.
T0 = ΔrH°/ΔrS° = (−36000)/(−90,0) = 400 К.
При T < 400 К и Q = 1 выгодно прямое направление, выше — обратное. При 400 К нулевая именно стандартная реакционная величина; в смеси с Q ≠ 1 направление всё равно требует поправки состава. Порог не является температурой зажигания или гарантированной скоростью.
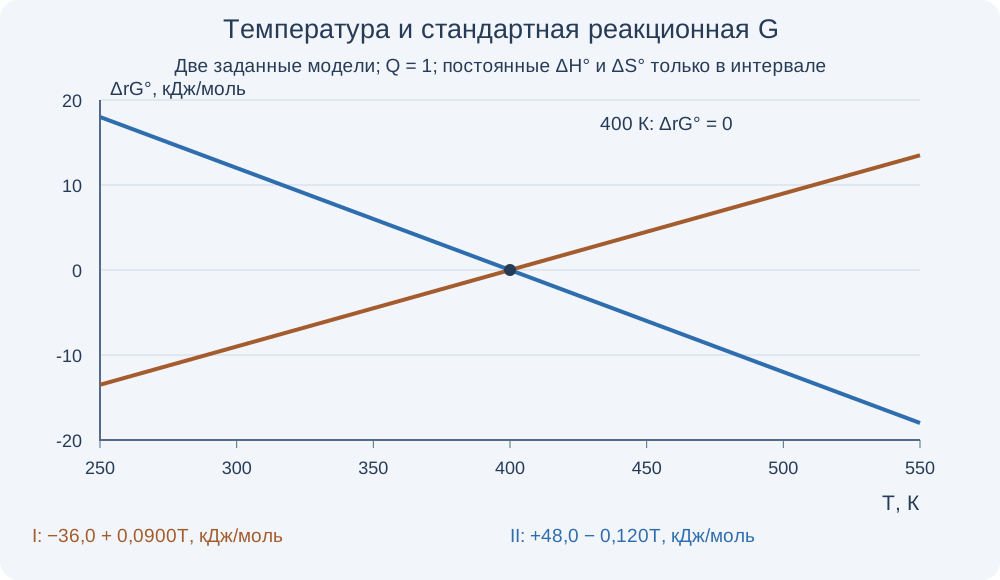
У второй модели на рисунке ΔrH° = +48,0 кДж/моль, ΔrS° = +120 Дж/(моль·К). При 300 К ΔrG° = +12,0, при 500 К — −12,0 кДж/моль. Здесь эндотермическая прямая реакция становится выгодной при Q = 1 выше 400 К в рамках модели. Подвод теплоты поддерживает T и не противоречит термодинамической выгодности.
| ΔrH° | ΔrS° | Знак ΔrG° |
|---|---|---|
| − | + | Отрицательный. |
| + | − | Положительный. |
| − | − | Может стать положительным при достаточно высокой T. |
| + | + | Может стать отрицательным при достаточно высокой T. |
В реальности ΔrH° и ΔrS° зависят от T, а при фазовых переходах описание меняется. Деление ΔH°/ΔS° даёт простой порог лишь при заданном приближении; нельзя продолжать прямые рисунка до бесконечных температур или через смену фаз. Подсчёт молей газа может подсказать знак ΔS в простых случаях, но не заменяет энтропийные данные: у разных веществ разные молярные энтропии.
Состав смеси: ΔrG, Q и K
Для одной и той же реакции при данной температуре:
ΔrG = ΔrG° + RT ln Q.
R в расчётах ниже округлена до 8,314 Дж/(моль·К). T берут в кельвинах. Логарифм натуральный, Q — безразмерный и положительный. Если используют кДж/моль, R нужно перевести в кДж/(моль·К) либо в конце разделить джоули на 1000.
Термодинамический Q составляют из активностей. Для идеальных газов ai = pi/p°, для выбранной идеальной разбавленной концентрационной модели ai ≈ ci/c°; соответствующие стандартные данные должны быть согласованы с этим выбором. Активность присутствующей чистой твёрдой или жидкой фазы принимают равной 1 в обычном приближении. Реальные газовые и растворные смеси могут требовать коэффициентов активности или фугитивности.
Например, для заданной идеальной газовой реакции A(g) ⇌ 2B(g):
Q = (pB/p°)2/(pA/p°).
Подстановка давления в паскалях без деления на p° не даёт тот же безразмерный Q. При нулевом количестве одного компонента ln Q не подставляют буквально: рассматривают предел и доступность направления.
При внутреннем равновесии данной реакции ΔrG = 0 и Q = K, поэтому:
ΔrG° = −RT ln K; ΔrG = RT ln(Q/K).
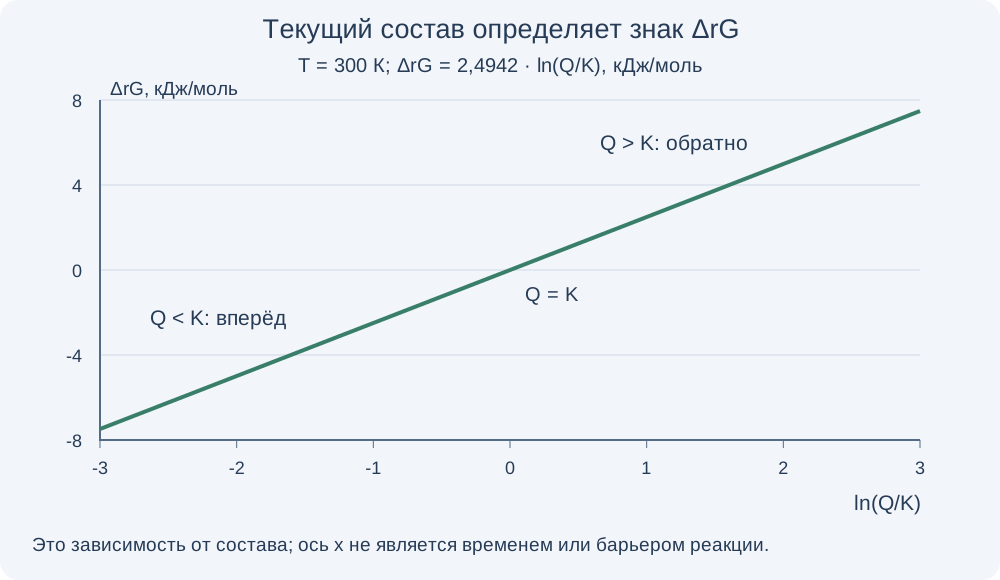
Сравнивают текущий Q с K при той же T и тех же стандартных состояниях. Q < K даёт ΔrG < 0 и выгодность прямого направления, Q > K — обратного, Q = K — равновесие рассматриваемой реакции. Это условие направления, а не закон скорости.
Разбор 3. Отрицательная ΔrG° и обратное направление
Для условной реакции A ⇌ B при 300 К задано K = 4,00. Тогда RT = 2494,2 Дж/моль, а стандартная реакционная величина:
ΔrG° = −2494,2 ln 4,00 ≈ −3458 Дж/моль = −3,458 кДж/моль.
Но для текущего состава Q = 16,0:
ΔrG = 2494,2 ln(16,0/4,00) ≈ +3458 Дж/моль.
В этой смеси термодинамически выгодно обратное направление, хотя ΔrG° отрицательна. Противоречия нет: стандартная величина характеризует состояние отсчёта, а поправка учитывает текущий состав. Система не обязана превращать весь A в B только потому, что K > 1.
Разбор 4. По K найти стандартную величину
Для другой заданной реакции при 310 К K = 25,0. Стандартная реакционная величина ΔrG° = −8,314 · 310 · ln 25,0 ≈ −8,296 кДж/моль. При Q = 5,00 текущая величина другая:
ΔrG = 8,314 · 310 · ln(5,00/25,0) ≈ −4,148 кДж/моль.
Прямое направление уменьшает G. При Q = 25,0 получается ноль; при Q = 100 величина равна +3,573 кДж/моль и выгодно обратное направление. Значение K во всех трёх случаях одно и то же: изменился состав, а не температура или стандартные состояния. Само число K = 25 не означает универсального выхода 25/26: такое отношение количеств возникает лишь в подходящей модели A ⇌ B с равными коэффициентами и активностями, пропорциональными количествам.
Равновесие — минимум G, а не G = 0
Для иллюстрации зададим закрытую идеальную газовую смесь двух взаимопревращающихся молекулярных форм одинакового элементного состава, A ⇌ B при 300 К и постоянном p = p° = 1 бар. Всего 1,000 моль A+B; первоначально для отсчёта берём чистый A. x = n(B)/n(A+B) — мольная доля B. Это переменная состава, не время. При K = 4,00 для 0 < x < 1:
Q = x/(1 − x); xравн = K/(1 + K) = 0,800.
У чистого A зададим G = 0 как произвольный отсчёт для этой порции. Из идеального смешения и ΔrG° = −RT ln 4 получаем модель полной G:
G(x) = (1,000 моль) · {xΔrG° + RT[(1 − x)ln(1 − x) + x ln x]}.
Единица G — Дж, а ΔrG° — Дж/моль. На краях используется предел z ln z → 0 при z → 0. Эта выпуклая кривая показывает состояния однородной смеси; она не изображает энергетический барьер молекулярной реакции.
Разбор 5. Два направления к одному минимуму
При x = 0,500 имеем Q = 1,00 < 4,00, ΔrG = −3,458 кДж/моль: увеличение x уменьшает полную G. При x = 0,900 имеем Q = 9,00 > 4,00, ΔrG ≈ +2,023 кДж/моль: уменьшение x уменьшает G. В обоих случаях система движется термодинамически к x = 0,800, если реакция доступна кинетически.
В минимуме ΔrG = 0, но сама G относительно принятого нуля равна примерно −4,014 кДж. Ненулевое значение G не мешает равновесию: равен нулю наклон, а отсчёт величины произволен. По этой кривой нельзя определить время достижения минимума.
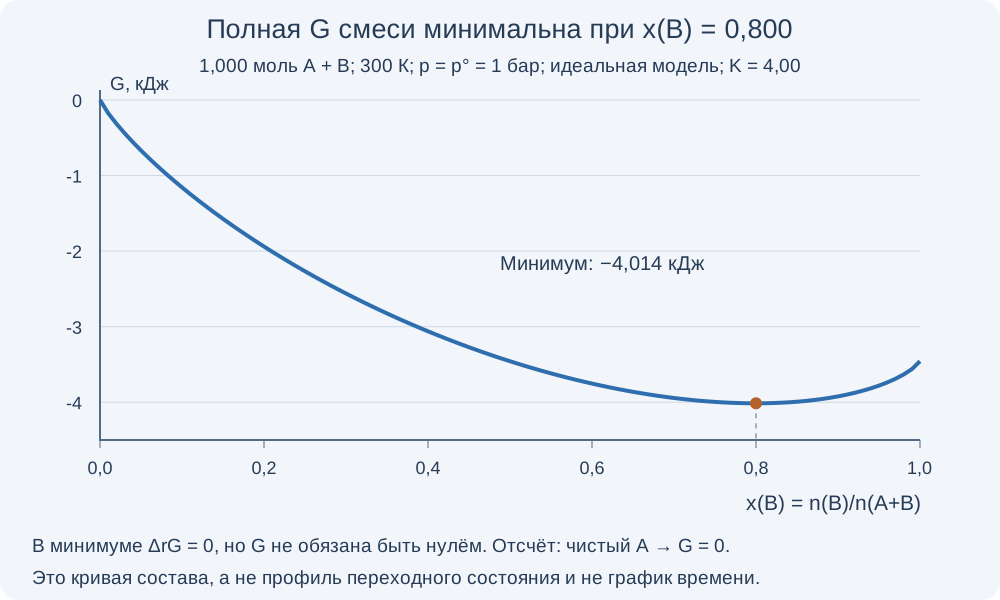
| x(B) | Q | ΔrG, кДж/моль | G, кДж |
|---|---|---|---|
| 0,500 | 1,00 | −3,458 | −3,458 |
| 0,800 | 4,00 | 0 | −4,014 |
| 0,900 | 9,00 | +2,023 | −3,923 |
Сопряжение процессов и открытые системы
G — функция состояния: при сложении согласованных процессов складываются их изменения G. Но совпадение чисел на бумаге не обеспечивает физического сопряжения. Два не связанных механизма не обязаны передавать друг другу необходимую работу только потому, что их уравнения можно сложить.
Разбор 6. Выгодность суммарного превращения
В условной системе при постоянных T,p первый процесс имеет ΔrG1 = +12,0 кДж/моль, второй — −20,0 кДж/моль при текущих активностях. По условию механизм связывает их продвижение в отношении 1:1 на малом участке, других изменений нет. Для составного шага:
ΔrGсум = +12,0 − 20,0 = −8,0 кДж/моль составного продвижения.
Суммарное направление термодинамически выгодно. Это не значит, что отдельно первый процесс вдруг получил отрицательное собственное ΔrG. По мере изменения состава оба вклада могут измениться; постоянный результат −8,0 нельзя без условия переносить на весь ход процесса. Если сопряжения нет, формальное сложение не обеспечивает протекание невыгодной реакции.
Дополнение об открытых системах. Организм или клетка обменивается с окружением веществом и энергией. Для такой части мира нельзя по одной её энтропии или G применить критерий изолированной или закрытой системы. В балансе энтропии учитываются перенос с теплотой и веществом и внутреннее производство энтропии, которое неотрицательно. Локальное поддержание структуры не является исключением из второго начала. Эта общая термодинамическая граница не заменяет модель конкретного биохимического процесса.
Границы полезных подсказок
- «Газ расширился — энтропия выросла». Для фиксированного количества идеального газа при одинаковой T: ΔS = nR ln(V2/V1). При одновременном изменении T или состава одного сравнения объёмов недостаточно.
- «Теплота выделяется — обязательно идёт вперёд». Нужны энтропия и текущий состав; при постоянных T,p проверяют реакционное ΔG, а не только ΔH.
- «K большой — реакция быстрая». K связывает равновесные активности. Скорость требует кинетических параметров и условий.
- «Катализатор сделает ΔG° отрицательным». При той же T он меняет доступный путь и скорость, но не ΔG° и K одной и той же реакции в тех же стандартных состояниях.
Величины ΔrG и энергии активации относятся к разным вопросам. Объяснение барьеров, температурной зависимости скорости и механизма продолжает кинетика. Сравнение внешнего признака и доказанного вывода — экспериментальные данные.
Десять оригинальных задач
Во всех задачах используйте заданную модель и R = 8,314 Дж/(моль·К). Если речь о химическом направлении, система закрыта, T и p постоянны, внешней не-pV работы нет; все названные компоненты доступны. Q и K безразмерны. Заданные ΔH°/ΔS° считаются постоянными только в указанном диапазоне; никаких справочных констант реальных реакций искать не требуется.
- Изолированная пара больших резервуаров передаёт 900 Дж от 360 К к 300 К; температуры постоянны. Найдите изменения энтропии частей и суммы. Допустимо ли уменьшение энтропии горячей части?
- Обратимый изотермический переход 1,50 моль условного вещества при 350 К поглощает 8,40 кДж. Найдите ΔS всей порции и молярное изменение. Можно ли тем же делением описать произвольный необратимый нагрев при меняющейся T?
- Для условной реакции в интервале 250–550 К ΔrH° = +30,0 кДж/моль, ΔrS° = +75,0 Дж/(моль·К). Найдите ΔrG° при 300 и 500 К и порог. Для каких составов эти знаки непосредственно задают направление?
- В модели другой реакции при 240–380 К ΔrH° = −24,0 кДж/моль, ΔrS° = −80,0 Дж/(моль·К), Q = 1. Найдите направление при 10,0 °C, порог и знак при 350 К. Можно ли назвать порог температурой воспламенения?
- Для реакции при 300 К ΔrG° = +6,00 кДж/моль, а текущий Q = 0,0100. Найдите K и ΔrG. Может ли быть выгодным прямое направление при положительной стандартной величине?
- Для реакции при 310 К K = 25,0. Сравните направление при Q = 5,00; 25,0; 100. Отвечают ли эти случаи трём разным K? Можно ли начальное ΔrG умножить на большое конечное продвижение без учёта изменения состава?
- Для A(g) ⇌ 2B(g) при 400 К задано K = 0,200, идеальность газов, p° = 1,00 бар. Текущие pA = 0,800 бар, pB = 0,200 бар. Найдите Q и ΔrG. Что станет с Q непосредственно после изотермического двукратного сжатия до начала реакции? Изменится ли K?
- Для A ⇌ B при одной T K = 5,00 и ΔrG° = −RT ln 5. Как изменятся K и стандартная реакционная величина при записи 2A ⇌ 2B? А при B ⇌ A? Что при этом происходит с физическим равновесным составом?
- По модели смеси рисунка 3 определите равновесные количества A и B и знак ΔrG при x(B) = 0,500 и 0,900. Почему в равновесии G = −4,014 кДж не обязана равняться нулю? Является ли минимум этой кривой переходным состоянием?
- На малом участке при текущих активностях два процесса имеют +18,0 и −25,0 кДж/моль продвижения; механизм связывает их в отношении 1:1. Найдите суммарную величину. Почему простого смешения любых двух веществ с такими числами недостаточно? Можно ли по снижению энтропии одной открытой части заключить, что второй закон нарушен?
Ответы с объяснениями
Горячая часть: −900/360 = −2,50 Дж/К; холодная: +900/300 = +3,00 Дж/К. Сумма +0,50 Дж/К. Уменьшение одной части допустимо: для изолированной пары проверяется сумма. Обратный перенос без иных изменений дал бы отрицательную сумму.
ΔS = 8400/350 = 24,0 Дж/К для порции. Молярное изменение: 24,0/1,50 = 16,0 Дж/(моль·К). Условия обратимости и постоянной T важны; при переменной T нужна сумма δqrev/T, а фактическое q необратимого процесса не заменяет qrev.
Переводим 75,0 Дж/(моль·К) в 0,0750 кДж/(моль·К). При 300 К: 30,0 − 300·0,0750 = +7,50 кДж/моль; при 500 К: −7,50 кДж/моль. Порог 30000/75,0 = 400 К в заданном интервале. Прямое толкование знака как направления относится к Q = 1; для произвольной смеси добавляют RT ln Q.
10,0 °C = 283,15 К. ΔrG° = −24,0 + 0,0800·283,15 = −1,348 кДж/моль, направление вперёд при Q = 1. Порог 300 К. При 350 К получается +4,00 кДж/моль, выгодно обратное направление. Температура нуля G° характеризует термодинамическую модель и не является кинетической температурой воспламенения.
При RT = 2494,2 Дж/моль:
K = exp[−6000/2494,2] ≈ 0,09021.
ΔrG = 6000 + 2494,2 ln 0,0100 ≈ −5486 Дж/моль = −5,486 кДж/моль.
Текущий Q меньше K, поэтому выгодно прямое направление. Положительная ΔrG° относится к Q = 1 и не запрещает такой состав.
Для Q = 5,00: −4,148 кДж/моль, вперёд; для Q = 25,0: ноль, равновесие данной реакции; для Q = 100: +3,573 кДж/моль, обратно. K всё время 25,0 при той же T. ΔrG меняется вместе с Q; для конечного ΔG суммируют её вклад по продвижению, а начальное значение не используют как постоянное без отдельного приближения.
Q = (0,200/1,00)2/(0,800/1,00) = 0,0500. Поэтому:
ΔrG = 8,314 · 400 · ln(0,0500/0,200) ≈ −4,610 кДж/моль.
Направление вперёд. Непосредственно после сжатия pA = 1,60 и pB = 0,400 бар: Q = 0,4002/1,60 = 0,100, всё ещё меньше K. K при той же T не меняется. Само сжатие связано с внешней работой; приведённый критерий описывает последующее химическое изменение при новых заданных условиях.
Для удвоенной записи Q′ = Q2, K′ = 25,0, ΔrG°′ = 2ΔrG°. Для обратной записи Kобр = 0,200, ΔrG°обр = −ΔrG°. Меняются масштаб и направление определения ξ, а не физическое равновесие смеси. Нельзя сравнивать численные K разных записей как разные химические результаты.
При суммарных 1,000 моль равновесные n(B) = 0,800 моль, n(A) = 0,200 моль. При x = 0,500 наклон ΔrG отрицателен, при 0,900 — положителен; с двух сторон выгодно двигаться к минимуму. Отсчёт G выбран произвольно, поэтому не G, а наклон в равновесии равен нулю. Минимум состава не является максимумом барьера и не описывает переходное состояние.
Суммарно +18,0 − 25,0 = −7,0 кДж/моль составного продвижения. Выгодность относится к заданному физическому сопряжению, а не к случайному соседству двух процессов. Снижение энтропии открытой части требует учёта потоков вещества и энергии и окружения; по одному локальному изменению нельзя заявить нарушение второго начала. Скорость суммарного процесса также отдельно не определена.
Факультатив: третий закон и счёт микросостояний
Для этого дополнения нужны основной смысл энтропии, моль и логарифм. Статистическая формула, нулевой уровень и выбор термодинамического потенциала уточняют разные стороны уже введённой модели; они не заменяют учёт системы и окружения.
Для чистого совершенного равновесного кристалла с единственным основным состоянием энтропия стремится к нулю при приближении температуры к 0 К. Это формулировка третьего закона с явно названными условиями; её нельзя переносить на любой реальный охлаждённый образец.
В статистической модели с W равновероятными доступными микросостояниями данному макросостоянию соответствует:
S = kB ln W.
W — безразмерное число состояний, а не масса, объём или число молей; ln — натуральный логарифм. При одном основном состоянии W = 1 и ln 1 = 0. Это не утверждение, что внутренняя энергия U обязана стать нулевой или исчезают все квантовые нулевые колебания. Формула с одним W предполагает равные вероятности учтённых состояний; для произвольного неравномерного распределения нужен более общий статистический способ расчёта.
Настоящий образец может содержать примеси, дефекты или замороженные различия ориентации молекул. Если упорядочение не завершилось из-за кинетических барьеров, низкотемпературное состояние не отвечает условиям идеального равновесного кристалла. При учёте сохранившихся конфигураций говорят об остаточной энтропии. Само её наличие не опровергает сформулированный выше предел: нужно уточнить состояние, ограничения и способ счёта. Не следует также считать любой визуально неправильный кристаллик доказательством определённого значения S.
Разбор: отношение числа состояний и изменение S
В абстрактной модели сравнивают два макросостояния: первому соответствуют 5, второму 20 равновероятных микросостояний. Тогда не нужно вычислять два логарифма отдельно:
ΔS = kB ln(W₂/W₁) = kB ln 4 ≈ 1,91·10⁻²³ Дж/К.
Это изменение для всей заданной маленькой модели, а не молярная энтропия вещества. Само увеличение числа состояний ещё не устанавливает осуществимость реального процесса без учёта энергии и окружения.
Теперь рассмотрим другую, макроскопическую условную модель: в порции 0,200 моль независимых центров каждый имеет две равновероятные ориентации. Для выбранного конфигурационного вклада W = 2ᴺ, где N = nNA. По сравнению с единственной полностью упорядоченной конфигурацией:
ΔSконф. = kB ln(2ᴺ) = NkB ln 2 = nR ln 2 ≈ 1,15 Дж/К.
Независимость и две равноценные ориентации — условия задачи. Это не измеренная остаточная энтропия любого кристалла и не полный вклад колебаний или других степеней свободы. Корреляции соседей и энергетическая неравноценность ориентаций изменили бы расчёт. В этих двух примерах использованы kB = 1,380649·10⁻²³ Дж/К и R = 8,31446261815324 Дж/(моль·К).
Факультатив: когда вместо G выбирают F
Потенциал выбирают после условий, а не по более знакомой букве. Энергия Гельмгольца обычно обозначается F, а в ряде международных источников A:
F = U − TS; G = H − TS = F + pV.
Для закрытой системы при постоянных T и V без навязанной работы иных видов, кроме работы изменения объёма, разрешённое самопроизвольное изменение уменьшает F. Устойчивому равновесию соответствует минимум F среди состояний, доступных при заданных ограничениях. Для постоянных T и p при аналогичных условиях используется минимум G.
Закрытая система сохраняет вещество, но может передавать теплоту термостату. При фиксированном объёме работа изменения этого объёма равна нулю; электрическую работу источника или механическое перемешивание нельзя тайно включить в критерий для свободно изменяющейся системы. Реакция может менять числа молекул, сохраняя общие количества атомов элементов и другие заданные ограничения.
Для постоянной температуры в указанной модели:
ΔF = ΔU − TΔS = −TΔSсистема+окружение (постоянные T,V, только объёмная работа).
F не является количеством теплоты. При постоянных V и отсутствии других видов работы q = ΔU, но вычитание TΔS отвечает уже другому вопросу. Точно так же условие равновесия не требует, чтобы само F равнялось нулю: важен минимум при доступных изменениях.
Разбор: уменьшилась U, но критерий ещё не выполнен
Для перехода между двумя заданными состояниями закрытой жёсткой системы при 300 К даны ΔU = −2,00 кДж и ΔS = −12,0 Дж/К. Термостат поддерживает T, внешняя электрическая и иная необъёмная работа отсутствует. Тогда:
ΔF = −2,00 − 300·(−0,0120) = +1,60 кДж.
Предложенный переход в этом направлении не является самопроизвольным при заданных ограничениях, хотя U уменьшается. Энтропия системы уменьшилась слишком сильно: ΔS полной совокупности составила бы −1600/300 ≈ −5,33 Дж/К. Если добавить источник работы или изменить условия, нужно заново задать баланс; просто объявить ΔU критерием нельзя.
Как связаны измерения, законы и модели
Это авторская карта идей, а не историческая хронология или перечень приоритетов. По ней можно восстановить смысл изученных методов:
- Температура и переданная теплота. Термометр описывает состояние, калориметрический баланс — передачу энергии. Одинаковое изменение температуры не означает одинаковой теплоты для любых масс и теплоёмкостей.
- Теплота, работа и U. Первый закон связывает способы передачи энергии с изменением внутренней энергии. До вычисления задают границу системы и знак работы.
- Энтальпия и путь. Для согласованных конечных состояний закон Гесса позволяет складывать изменения H. Он не превращает теплоту любого произвольного процесса в функцию состояния.
- Энтропия и направленность. Сохранение энергии ещё не выбирает направление. Для системы вместе с окружением проверяют производство энтропии; статистическая модель объясняет роль числа доступных состояний.
- Условия и потенциал. При T,V удобно F, при T,p — G. Затем учитывают текущий состав, Q и K. Стандартная величина не заменяет фактическое состояние смеси.
- Скорость и механизм. Даже разрешённое изменение может идти медленно. Начальные скорости и температурная зависимость k относятся к кинетике: уравнение Аррениуса не является новым видом закона Гесса.
Для практики вернись к первому закону и термохимии, скорости и энергии активации и чтению измерений и графиков.
Пять вопросов к дополнению
- В статистической модели W₁ = 8 и W₂ = 64 равновероятных состояний. Найди ΔS в Дж/К. Почему нельзя дописать к полученному ответу «на моль»?
- Условные 0,100 моль независимых центров имеют по три равновероятные ориентации. Найди конфигурационную энтропию относительно единственной упорядоченной конфигурации. Какие два предположения о центрах делают возможной формулу W = 3ᴺ?
- Образец быстро охладили; часть молекул осталась в разных замороженных ориентациях. Можно ли по третьему закону без уточнений присвоить ему S = 0? Означает ли S → 0 для совершенного равновесного кристалла, что U → 0 или исчезают нулевые квантовые колебания?
- Для закрытой системы при постоянных 300 К и V даны ΔU = +1,20 кДж, ΔS = +6,00 Дж/К. Другой работы, кроме объёмной, нет. Найди ΔF и знак изменения полной энтропии системы и термостата. Позволяет ли ответ определить время превращения?
- Выбери метод для трёх вопросов: а) изменится ли равновесный состав при T,p; б) почему реакция медленно приближается к нему; в) чему равен тепловой эффект второго пути между теми же состояниями. Почему одной отрицательной ΔH недостаточно для всех трёх ответов?
Ответы к пяти вопросам
- Отношение W₂/W₁ = 8. При заданном kB получаем ΔS = kB ln 8 ≈ 2,87·10⁻²³ Дж/К. Речь идёт обо всей названной модели; число её объектов в молях не задано. Молярная энтропия потребовала бы отдельного деления на n.
- N = nNA; Sконф. = NkB ln 3 = 0,100R ln 3 ≈ 0,913 Дж/К. Нужны независимость центров и три равновероятных варианта каждого. Корреляции или неодинаковые вероятности нарушили бы такой простой подсчёт.
- Нет. Быстро охлаждённое состояние с замороженными конфигурациями не обязано быть совершенным равновесным кристаллом с единственным основным состоянием; остаточный вклад нужно исследовать. S → 0 не означает U → 0 и не устраняет квантовые нулевые колебания. Энтропия считает доступные состояния, а не служит абсолютным запасом внутренней энергии.
- ΔF = 1,20 − 300·0,00600 = −0,600 кДж; ΔSполная = −ΔF/T = +600/300 = +2,00 Дж/К. Термодинамический критерий допускает указанное направление при заданных условиях. Время не найдено: для него нужны кинетические данные.
- а) G, текущие Q/K и материальные ограничения; б) кинетический закон, барьеры и механизм; в) закон Гесса с согласованными фазами/состояниями. ΔH описывает один энергетический вклад: не учитывает всю энтропию и состав, не задаёт закон скорости и не освобождает от проверки условий термохимического цикла.
Сверка дополнения: IUPAC: энтропия, энергия Гельмгольца, третий закон и условия критериев F/G. Микросостояния, расчётные условия и вопросы составлены самостоятельно; карта идей не заимствует исторические даты старого пособия.
Связанные темы и источники
Практикум связывает тепловой эффект и закон Гесса, равновесные расчёты и скорость и механизм. Различайте условия каждого подхода.
Определения: IUPAC — энтропия, энергия Гиббса, стандартное состояние. Для принципов: OpenStax Chemistry 2e — возможность и скорость, энтропия системы и окружения, G, температура, Q и K. Все численные модели, диаграммы и задания составлены для этой статьи.